Preuve: Non étayé Explication: Pas encore assez de données
Fossiles de la grotte de Denisova : ce que l'ADN ancien révèle réellement sur le yak X
La grotte de Denisova en Sibérie a livré des séquences génétiques anciennes issues d'ossements de bovins fossiles qui divergent des lignées connues, signalant une population préhistorique jusqu'alors non reconnue, baptisée yak X. Les données génomiques provenant de vingt spécimens indiquent que ces animaux se sont séparés de leurs ancêtres sauvages il y a des centaines de milliers d'années avant de disparaître à la fin du Pléistocène. Ces résultats soulignent la façon dont l'analyse moléculaire peut identifier une faune inattendue au sein de collections patrimoniales initialement fouillées pou
Pourquoi AENIGMA couvre ce sujet
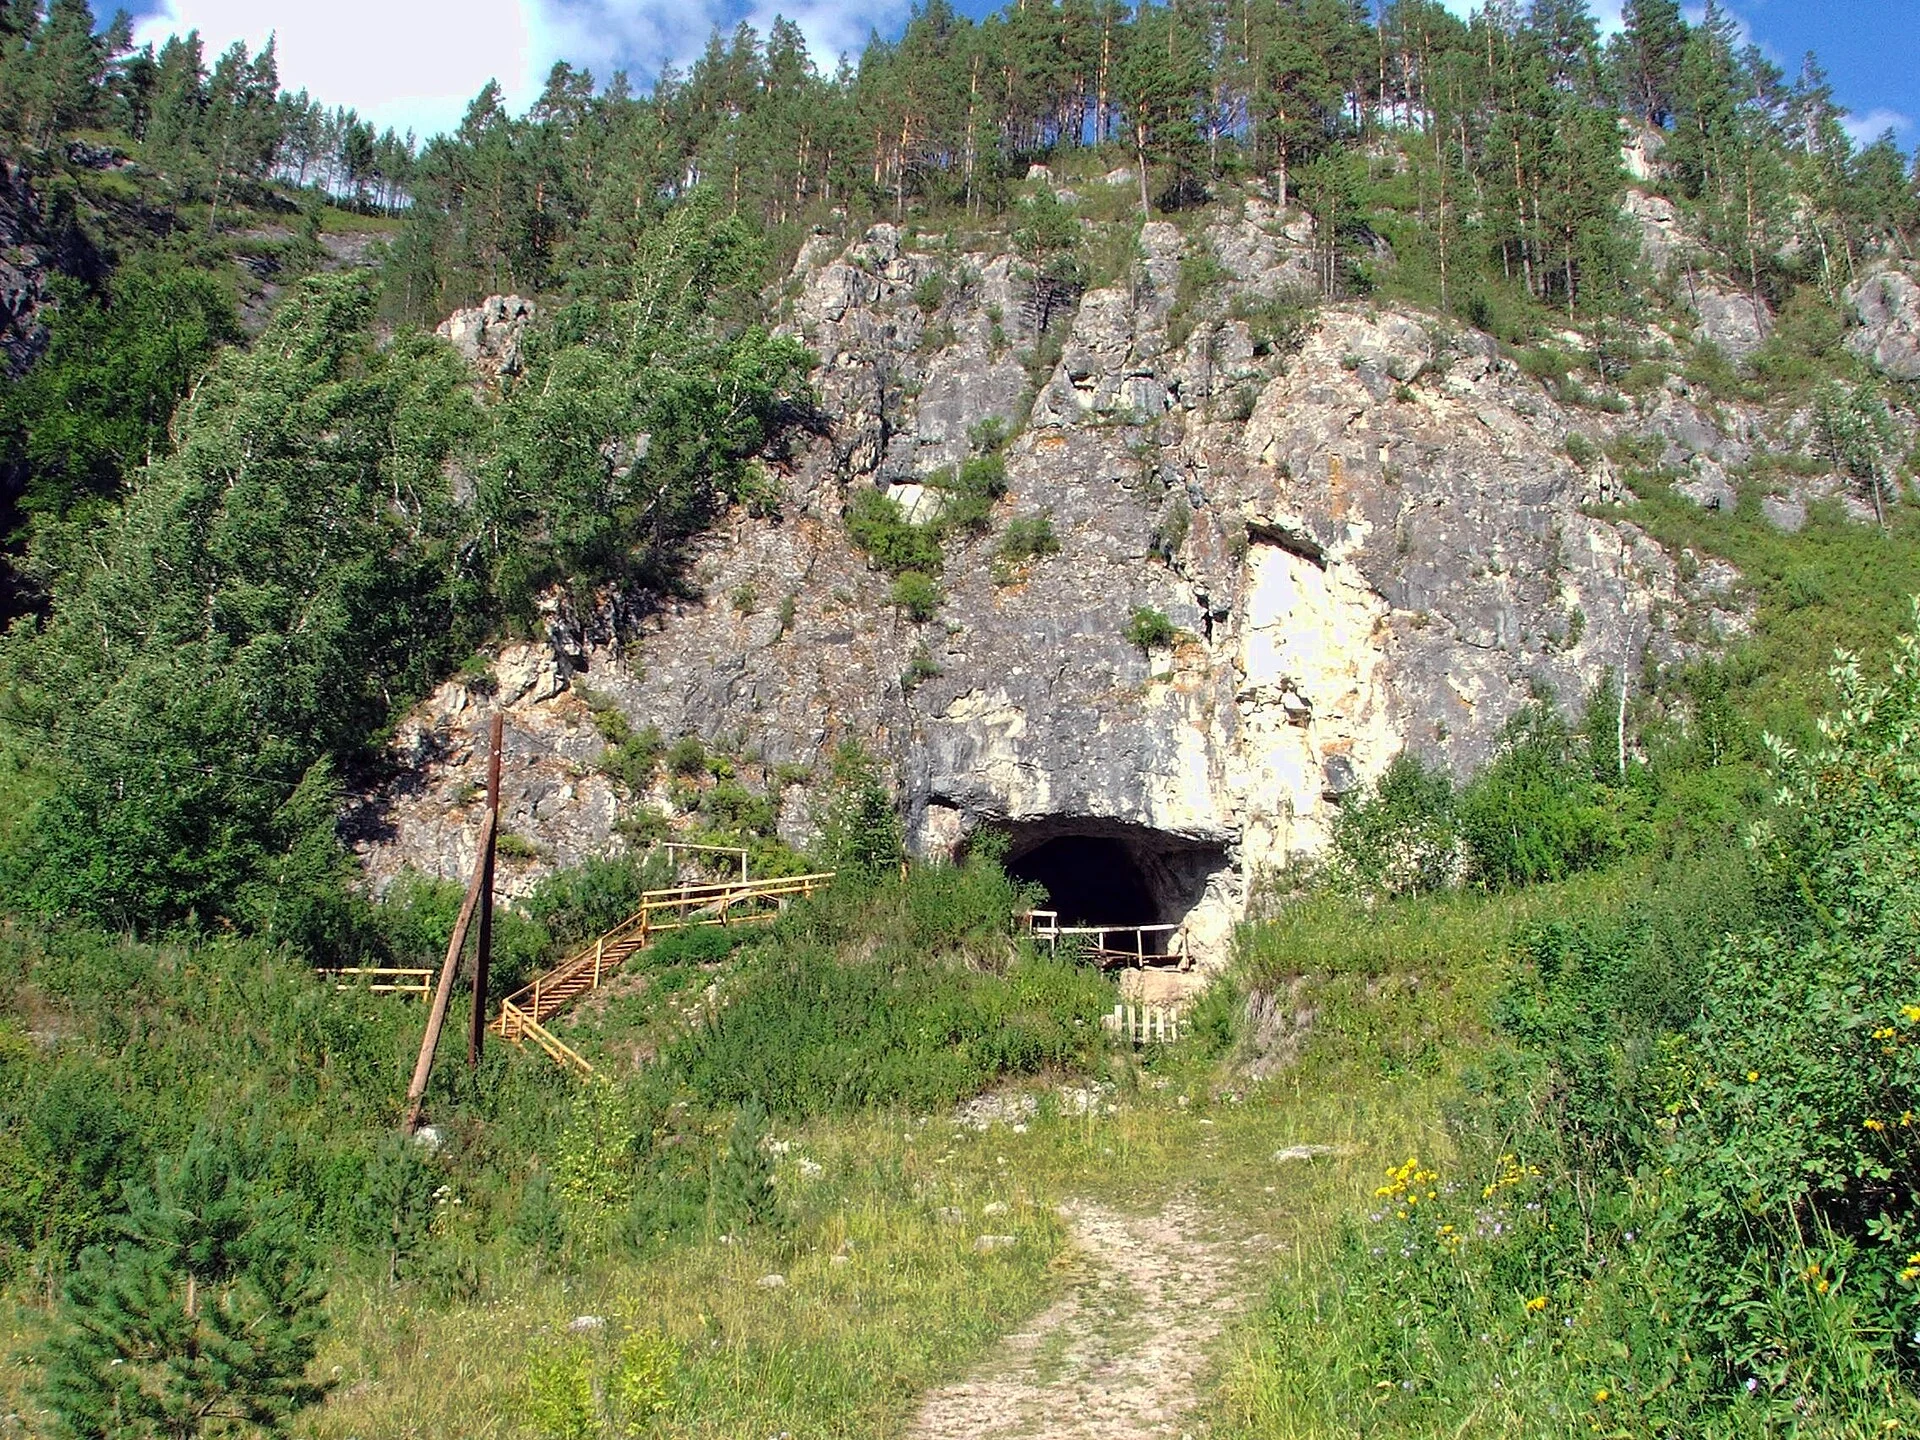
L'identification d'ADN ancien inattendu dans la grotte de Denisova souligne le rôle transformateur que joue l'archéologie biomoléculaire dans la réévaluation des collections muséales existantes. Les fouilles menées à travers l'Eurasie ont livré des millions de fragments d'os quelconques et très fracturés que l'ostéologie traditionnelle ne peut classer au-delà de la famille. Grâce à la paléogénomique, ces fragments négligés apportent régulièrement de profondes surprises biologiques, prouvant que la biodiversité du Pléistocène supérieur était bien plus complexe qu'on ne le pensait à partir des seuls squelettes complets. La grotte de Denisova demeure l'une des archives stratigraphiques les plus cruciales de la Terre, célèbre pour révéler les interactions entre hominines anciens et des enregistrements environnementaux complexes. Suivre la communauté faunique qui habitait les vallées environnantes fournit un contexte essentiel pour comprendre le paysage, les ressources de chasse et les conditions climatiques rencontrées par les premières populations humaines dans l'Altaï. Si les yaks anciens constituaient une composante habituelle de l'écosystème local, leur présence offre des indices vitaux sur la disponibilité floristique, les fluctuations de température et le choix des proies. En outre, ce cas illustre l'importance capitale de distinguer les données observées en laboratoire de la taxonomie historique. Alors que les séquences moléculaires sont authentiques et mathématiquement vérifiables, déterminer si elles représentent une espèce oubliée, un écotype isolé ou une sous-espèce fossile déjà décrite exige un travail interdisciplinaire prudent. L'Institut AENIGMA suit ces développements pour montrer aux lecteurs comment la science moderne interroge continuellement le passé préhistorique sans passer prématurément d'anomalies génétiques à des certitudes taxonomiques.
Ce qui s'est passé
Au cours d'une étude initialement conçue pour retracer l'histoire évolutive du bison des steppes, des paléogénéticiens examinant des ossements d'animaux provenant de dépôts de grottes sibériennes ont rencontré une signature génétique inattendue. Vingt spécimens fossiles récupérés dans des couches archéologiques, dont du matériel associé à la grotte de Denisova dans les montagnes de l'Altaï, ne correspondaient pas aux profils de référence standard des bisons anciens ou du bétail moderne. À la place, leurs séquences génomiques se regroupaient auprès des yaks tout en conservant une séparation nette et constante avec les populations vivantes, sauvages comme domestiques. Les recherches, rapportées par New Scientist, indiquent que ces restes appartiennent à une lignée éteinte provisoirement nommée yak X. Les estimations par horloge moléculaire dérivées des génomes séquencés suggèrent que ce groupe s'est séparé des ancêtres des yaks sauvages modernes il y a environ 400,000 ans, au cours du Pléistocène moyen. La lignée semble avoir occupé les paysages froids et ouverts du sud de la Sibérie pendant des centaines de millénaires avant de disparaître du registre fossile il y a environ 30,000 ans, coïncidant approximativement avec les renouvellements plus larges de la mégafaune du Pléistocène supérieur. La grotte de Denisova est mondialement réputée pour préserver des fossiles d'hominines exceptionnels, notamment les restes de Néandertaliens, de Dénisoviens et de leurs hybrides, en grande partie grâce aux conditions environnementales froides et stables régnant dans ses cavités. Ces mêmes conditions de préservation protègent régulièrement l'ADN ancien fragile au sein des os d'animaux, des dents et des sédiments. Ce qui avait commencé comme un projet de criblage ciblé destiné à cartographier la dynamique des populations de bisons à travers le nord de l'Eurasie a mis en lumière, de façon fortuite, une branche oubliée de l'arbre généalogique des bovidés, qui occupait des régions très éloignées des populations actuelles de yaks d'altitude.
Ce que nous savons
Le matériel physique à l'origine de cette découverte se compose de vingt fragments d'ossements fossiles collectés dans divers sites de grottes sibériennes, les échantillons clés provenant des sédiments stratifiés de la grotte de Denisova. Du point de vue stratigraphique, ces dépôts couvrent des dizaines de milliers d'années de l'histoire de la fin du Quaternaire, représentant des mélanges complexes de débris de tanières de carnivores, de déchets de subsistance humaine et d'accumulations géologiques naturelles. Les fouilleurs du Paléolithique dans la région de l'Altaï documentent depuis longtemps divers assemblages fauniques, mais les éléments postcrâniens fragmentés des grands bovidés sont notoirement difficiles à distinguer sur le plan anatomique. Le séquençage génomique obtenu à partir de ces vingt spécimens démontre que les animaux étaient étroitement apparentés aux yaks sauvages (*Bos mutus*), tout en étant génétiquement distincts de toute lignée survivant aujourd'hui. Les calculs de divergence de séquence indiquent une séparation initiale par rapport à la branche des yaks sauvages il y a environ 400,000 ans. Les occurrences terminales de cette signature génétique datent d'environ 30,000 ans, établissant que ce bovidé vivait en Sibérie aux côtés de groupes humains du Pléistocène, de hyènes des cavernes, de mammouths laineux et de bisons des steppes. Sur le plan géographique et écologique, ces sites sibériens se situent à des altitudes nettement plus basses que le haut plateau tibétain où survivent actuellement les yaks sauvages et domestiques modernes. Les yaks actuels sont spécialisés pour des conditions extrêmes au-dessus de 3,000 à 5,000 mètres, présentant des adaptations physiologiques à l'hypoxie hypobare et au froid rigoureux. La présence d'une lignée étroitement apparentée dans les contreforts submontagnards et les vallées fluviales inférieures de Sibérie indique que les yaks anciens occupaient des niches écologiques distinctes et des zones altitudinales plus basses pendant les périodes glaciaires.
Ce que nous ne savons pas
Des lacunes importantes subsistent quant à l'apparence physique, à la morphologie et à la répartition géographique complète du yak X. Étant donné que de nombreux échantillons d'os anciens collectés dans les grottes sibériennes consistent en de petits éléments squelettiques fracturés ou en des fragments de diaphyse non identifiables repérés uniquement par criblage, les chercheurs ne disposent pas d'un squelette articulé complet. Par conséquent, on ignore toujours si ces animaux possédaient la toison dense et hirsute, les membres raccourcis ou l'anatomie thoracique spécialisée typiques des yaks de l'Himalaya actuels. La manière dont le yak X se rattache aux bovidés fossiles préalablement répertoriés dans la littérature paléontologique russe du vingtième siècle n'est pas non plus élucidée. Au fil de décennies de recherches de terrain, des paléontologues soviétiques et russes ont décrit plusieurs formes de bovidés fossiles provenant de terrasses fluviales et de grottes karstiques sibériennes du Pléistocène, désignant parfois des spécimens morphologiques précis comme des sous-espèces éteintes de yaks de l'Himalaya. Savoir si le yak X représente le profil génomique exact de ces taxons morphologiques antérieurement nommés ou s'il constitue une radiation biologique entièrement distincte ne peut être tranché sans séquencer directement les spécimens types de ces collections historiques. De plus, les pressions environnementales précises qui ont conduit cette lignée à l'extinction il y a environ 30,000 ans restent conjecturales. Bien que cette période coïncide avec la transition du Paléolithique moyen au Paléolithique supérieur, l'évolution des cycles climatiques et l'expansion des populations humaines modernes, l'impact relatif de la pression de chasse par rapport à la fragmentation de l'habitat demeure non prouvé. La taille d'échantillon disponible de vingt individus ne fournit pas encore la résolution démographique nécessaire pour reconstituer les goulets d'étranglement des populations au cours de leurs derniers millénaires.
Ce qui est affirmé
Deux hypothèses principales ont émergé pour interpréter les données moléculaires issues des ossements sibériens. La première hypothèse soutient que le yak X représente une lignée pléistocène jusqu'alors inconnue et géographiquement isolée, qui s'est séparée des yaks sauvages il y a environ 400,000 ans. Selon ce schéma, la lignée s'est spécifiquement adaptée à l'écologie de la steppe à mammouths du sud de la Sibérie et est restée génétiquement autonome jusqu'à sa disparition définitive il y a environ 30,000 ans, représentant une spécialisation de bovidé indépendante que la biologie moderne n'a pas pu enregistrer parmi les espèces vivantes. L'hypothèse alternative suggère que le yak X n'est pas une entité taxonomique entièrement nouvelle, mais plutôt le pendant génétique de restes de bovidés fossiles déjà connus par leur morphologie. Les partisans de ce point de vue avancent que les paléontologues qui ont étudié les restes squelettiques tout au long du vingtième siècle ont correctement identifié des yaks fossiles dans le nord de l'Eurasie sur la base des chevilles osseuses et des caractéristiques dentaires, en les classant comme des sous-espèces régionales éteintes. Selon cette interprétation, la génomique moderne n'a fait qu'associer des données de séquençage à un animal déjà reconnu par l'anatomie comparée historique sous une nomenclature taxonomique établie. Les deux perspectives s'accordent sur le fait que les lignées ont divergé profondément dans le Pléistocène et partageaient un ancêtre commun avec les yaks sauvages tibétains. Le point fondamental de désaccord porte sur la question de savoir si la lignée génétique représente une branche de faune inédite ou la confirmation génomique de classifications paléontologiques physiques établies avant l'avènement des techniques biomoléculaires anciennes.
Ce qui est vérifié
Un reportage indépendant de New Scientist confirme que le séquençage génomique ancien a été mené avec succès sur vingt spécimens d'ossements fossiles provenant de gisements sibériens, y compris de la grotte de Denisova. La récupération en laboratoire d'ADN ancien authentique à partir de ces spécimens a établi leur position au sein du genre *Bos*, se rattachant près des yaks plutôt que des bisons ou des aurochs. L'alignement informatique confirme que les séquences maintiennent une divergence génétique constante par rapport aux yaks sauvages modernes, ce qui appuie un temps de divergence évolutive d'environ 400,000 ans. Les données vérifiées établissent également que cette lignée a persisté dans la région jusqu'à au moins 30,000 ans avant de disparaître des séquences stratigraphiques. Il est également vérifié que les chercheurs ont commencé leurs investigations dans le but d'étudier la dynamique des populations et la trajectoire évolutive du bison des steppes, et qu'ils n'ont identifié le profil de bovidé distinct que par un criblage biomoléculaire à grande échelle de fragments non classifiés. Enfin, le contexte géographique de la découverte est matériellement vérifié. La grotte de Denisova et les sites environnants des montagnes de l'Altaï sont situés à des altitudes bien plus basses que les prairies alpines du plateau tibétain. Cette réalité matérielle confirme que les populations apparentées aux yaks du Pléistocène étaient capables de maintenir des populations viables en dehors des environnements de très haute altitude qui caractérisent leurs congénères vivants actuels.
Explications concurrentes
- Possible: Le séquençage génomique de 20 spécimens fossiles indique que le yak X a divergé des yaks sauvages il y a environ 400,000 ans et a formé une lignée pléistocène isolée en Sibérie avant de s'éteindre il y a environ 30,000 ans.
- Possible: Les restes du yak X pourraient correspondre à des ossements fossiles précédemment classés morphologiquement par des paléontologues comme une sous-espèce du yak de l'Himalaya.
Ce qui changerait notre évaluation
La classification actuelle du yak X en tant que taxon distinct non résolu et non étayé pourrait changer de manière significative avec l'échantillonnage moléculaire direct de spécimens types paléontologiques historiques. Si des chercheurs obtenaient de l'ADN ancien à partir des crânes et des chevilles osseuses originaux de musée, précédemment classés par des paléontologues classiques comme des sous-espèces de yaks de Sibérie, une comparaison directe préciserait immédiatement si le yak X est identique à ces taxons nommés ou s'il s'agit d'un nouveau clade. Une correspondance génétique résoudrait la nomenclature et unirait les données moléculaires modernes aux études anatomiques séculaires. À l'inverse, la découverte de restes squelettiques intacts et articulés contenant de l'ADN endogène bien conservé fournirait le lien anatomique manquant. Une analyse morphologique à haute résolution des structures crâniennes diagnostiques, des motifs d'usure dentaire et des proportions des membres, menée en parallèle avec le séquençage génomique, permettrait de démontrer si la lignée possédait des adaptations distinctes à la steppe-toundra de basse altitude. Une telle découverte confirmerait si ses adaptations écologiques divergeaient fondamentalement de celles des populations himalayennes modernes. Un criblage paléogénomique élargi d'ossements de bovidés à travers le nord de l'Eurasie pourrait également remodeler la compréhension actuelle. Si des séquençages supplémentaires démontraient que le yak X a persisté au-delà de 30,000 ans dans des refuges septentrionaux, ou si des populations intermédiaires étaient découvertes reliant la Sibérie au plateau tibétain, le modèle d'isolement sibérien à long terme nécessiterait une révision substantielle. Une couverture génomique accrue sur un plus grand nombre d'individus permettrait de clarifier la taille des populations passées et de déterminer si une hybridation s'est produite avec des bisons des steppes ou des bovins anciens sympatriques.
Sources
- New Scientist (confirme)
Protocole AENIGMA-EF-0.1